Entrevistas
Piel de mariposa, corazón de hierro
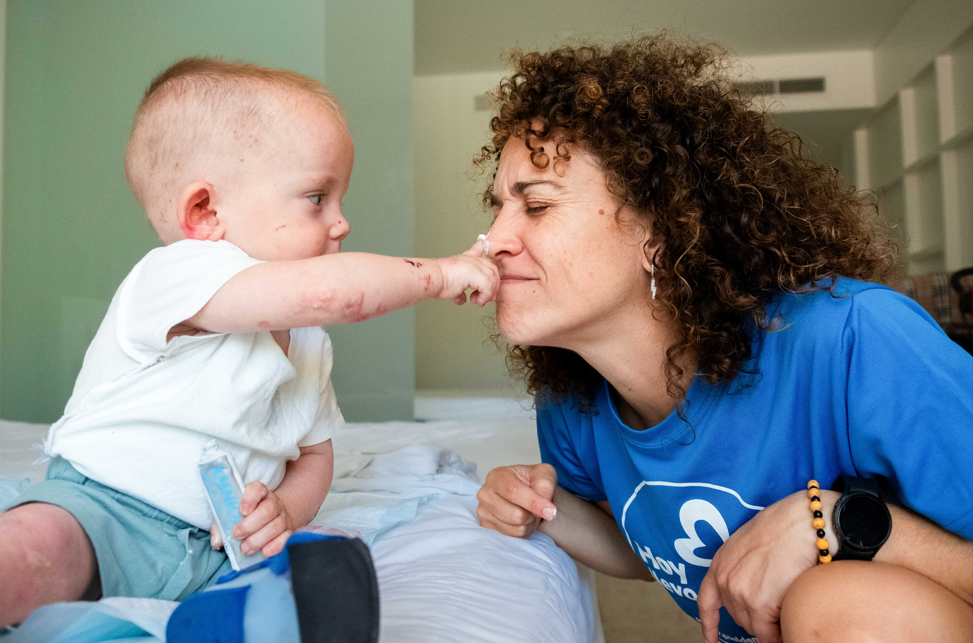
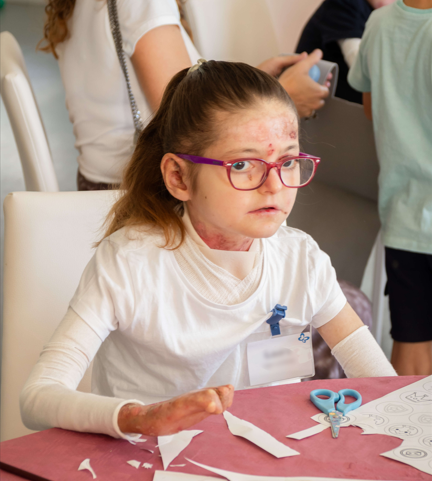
Unas mil personas en España tienen epidermólisis bullosa (EB). Leído así, es un dato frío e incluso incomprensible para muchos. Un nombre científico que no llega a describir la realidad de estas personas y sus familias. La piel de mariposa las identifica y define, y se caracteriza por una fragilidad extrema de la piel y las mucosas que les va a producir lesiones muy invalidantes.
En 1989, la familia de Nieves Montero experimentó esa revolución que supone tener un hijo con una enfermedad desconocida. Arquitectos de profesión, ella y su marido tuvieron que aprender a modificar su entorno social, laboral y familiar para conseguir normalizar esta nueva situación. En su caso, decidieron valientemente comenzar el proyecto más difícil: diseñar un espacio abierto y acogedor que fuera lugar de reunión, información y reivindicación, al que pudieran acceder las personas con piel de mariposa y sus familias. Así surgió DEBRA-Piel de Mariposa.
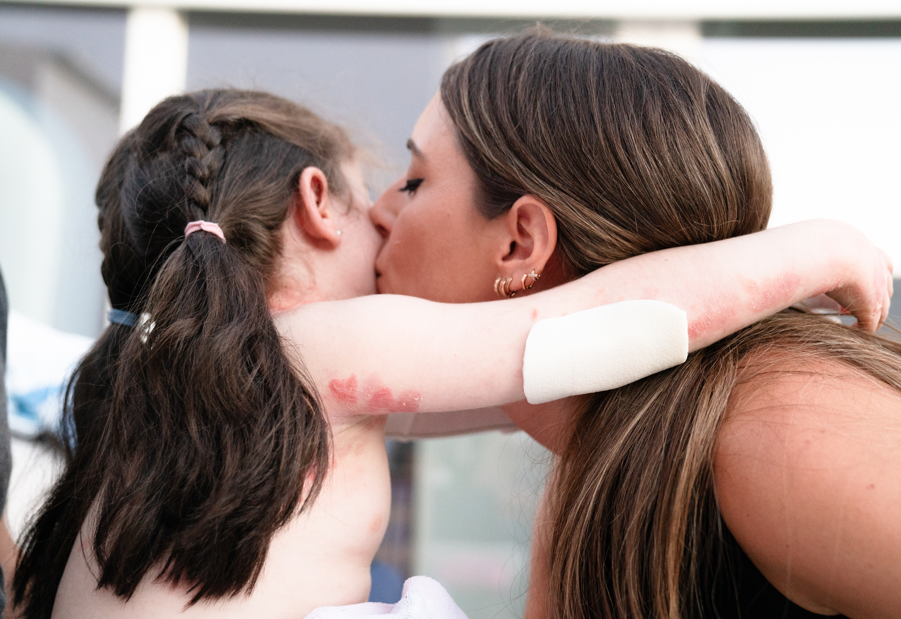
Dra. María José Llamas*
Según los últimos datos de la red mundial DEBRA Internacional, se estima que la incidencia es de 1 entre cada 17.000 y 50.000 nacidos vivos, y la prevalencia, de 2 de cada 100.000 personas.
La epidermólisis bullosa (EB) es una enfermedad genética que provoca la formación de ampollas en la piel ante cualquier mínima lesión. Es una enfermedad congénita y hereditaria producida por anomalías genéticas que dan lugar a una alteración en las proteínas que intervienen en la unión de la dermis con la epidermis, lo que produce la formación de ampollas y erosiones cutáneas y en las mucosas. Esto se debe a desórdenes en genes como el «plectin gene» (PLECI), que es el encargado de codificar la síntesis de proteínas desmosomas.
Al pertenecer al grupo de las enfermedades raras, presenta una mayor dificultad de diagnóstico y tratamiento debido a su baja prevalencia, lo que va a ser determinante en la atención sociosanitaria que se proporciona a estos pacientes.
MJLL: El nacimiento de un hijo con una enfermedad de las características de la piel de mariposa debe de suponer una revolución emocional y familiar. ¿Podemos definir esta experiencia como un viaje hacia lo desconocido? Háblanos del itinerario que recorre una familia desde que se le informa de la enfermedad hasta que consigue llegar a entenderla.
NM:
Cuando das a luz, esperas que te pongan encima un bebé sonrosadito para el que has hecho todo tipo de planes, pero, cuando lo que ves es un bebé lleno de heridas, con partes del cuerpo sin piel…, el mundo se pone del revés, mucho más cuando ninguno de los sanitarios que hay alrededor sabe qué pasa. «Quizás el problema es que la bolsa se rompió hace bastantes horas y el niño se ha hecho daño al pasar por el canal del parto». Pero, según pasan las horas, siguen saliendo heridas nuevas. Intentas darle de mamar, pero tiene heridas en la boca y no puede succionar. Y sigues así un par de días, hasta que te dan el alta y te dicen que te lleves al bebé a tu casa.
Eso es lo que nos pasó a nosotros y es lo que no queríamos que le pasara a ninguna otra familia cuando fundamos la asociación.
Ahora, cuando nace un bebé en cualquier hospital de España, nos llaman y, en 24 o 48 horas, una enfermera y un psicólogo de DEBRA van al hospital a atender a la familia y a guiar al personal sanitario en el cuidado del niño.
Los padres saben entonces que no están solos y que, ante cualquier duda o cualquier contratiempo, vamos a estar con ellos desde ese momento y durante toda la vida del niño. Y, sobre todo, saben qué le pasa a su hijo, porque lo peor de todo es no saber a qué te enfrentas. Ponerle nombre da tranquilidad.
MJLL: ¿Cómo surge DEBRA-Piel de Mariposa?
NM:
Cuando volvimos a casa del hospital, estábamos completamente perdidos e íbamos viendo cómo el niño perdía peso a pesar de intentar alimentarlo con una jeringuilla.
Tuvimos la fortuna de llegar por casualidad a una pediatra, Gloria Rodríguez de Ayssa, que enseguida nos dijo que pensaba que era una enfermedad cuyo nombre no entendimos en ese momento. Ella hizo que lo viese un dermatólogo, que confirmó el diagnóstico y nos llevó al entonces jefe del Servicio de Dermatología del Hospital Civil de Málaga, Enrique Herrera Ceballos.
En ese hospital lo metieron en la UCI pediátrica, donde estuvo cinco meses aislado. Mientras tanto, le hicieron varias pruebas que confirmaron el diagnóstico y nosotros nos pusimos a investigar sobre la epidermólisis bullosa. Contactamos con la asociación de Reino Unido que reunía a enfermos y familias y fuimos a Londres a conocerlos.
Allí conocimos a familias con niños y a adultos que nos hablaron de sus experiencias y nos abrieron mucho el horizonte; por supuesto, nos hicimos socios. Al volver a casa, con una carta de presentación de la Academia Española de Dermatología, comenzamos a mandar cartas a todos los hospitales pidiendo que, si tenían algún caso de epidermólisis, nos pusiesen en contacto. Viajamos para conocer a varias familias, algunas en unas circunstancias sociales que nos encogían el corazón, y comenzamos a pensar que había que hacer algo para mejorar la situación.
Antes de crear legalmente la asociación, que nació con el nombre de AEBE, Asociación de Epidermólisis Bullosa de España, organizamos reuniones en nuestro estudio para que las familias con las que habíamos contactado se conocieran, hasta que decidimos hacer las gestiones legales para fundar la ONG.
MJLL: Sois un referente para los pacientes y las familias, al ser la única entidad en España que representa a las personas con piel de mariposa. En estos momentos, ¿qué objetivos son prioritarios para la asociación?
NM:
Uno de nuestros objetivos principales es estar ahí siempre que las familias tienen dudas, dando respuesta a sus inquietudes y apoyándolas en sus necesidades, pero también mejorar el conocimiento de la enfermedad, tanto en el ámbito sanitario como entre la población en general. Además, estamos empeñados en una campaña para la aprobación de terapias nuevas que han demostrado su eficacia en muchos países, pero que aún no están aprobadas en España.
MJLL: Nieves, tu hijo tiene ya 36 años. Echando la vista atrás, me imagino que debes de ver la evolución que se ha producido tanto en el diagnóstico como en el tratamiento de los pacientes. ¿Cuál es la situación actual en lo referente a la atención sanitaria?
RESPUESTA:
Lo primero que nos dijo el neonatólogo del Hospital Civil sobre el futuro de nuestro hijo es que no iba a sobrevivir dos meses, y ese mismo médico, viendo que Íñigo no tenía intención de morirse, nos dijo que nunca iba a poder andar.
La diferencia entre esto y el apoyo y la información con que se encuentran las familias cuando nace su hijo ahora es extraordinaria.
Por otro lado, los materiales de cura han mejorado muchísimo. Nosotros comenzamos a curar a nuestro hijo con Linitul, que se le quedaba pegado a las heridas, y necesitábamos dejarlo durante horas en remojo para poder quitarlo o incluso recortarlo y dejarlo allí hasta que terminaba cayéndose al cabo de unos días. Los apósitos ahora son suaves, se quedan en el sitio, pero no se pegan, lo que hace las curas menos dolorosas.
Además, se están llevando a cabo muchas investigaciones relacionadas con la EB en todo el mundo y se están trasladando a la clínica con muy buenos resultados.
MJLL: Cuando hablamos de patologías que pueden llegar a ser tan invalidantes, con una gran dependencia hospitalaria, se puede tender a olvidar otros aspectos muy importantes para el desarrollo emocional y personal de estas personas. ¿Cuáles son los problemas con los que os encontráis a la hora de la escolarización y la integración social de vuestros hijos?
NM:
Fundamentalmente, hay mucha falta de recursos en los colegios para hacer las adaptaciones necesarias, como monitores de apoyo, itinerarios accesibles para los niños que deben usar sillas de ruedas o incluso mecanismos en los baños para que puedan usarlos sin ayuda los niños que tienen las manos muy afectadas.
También está muy presente aquí el desconocimiento general de la enfermedad. Un médico que atiende a varios pacientes con EB nos contaba que, en la consulta, le preguntó a un niño dónde le dolía más, y su respuesta fue: «En el autobús, porque, cuando yo subo, los demás se apartan». Desde DEBRA luchamos para que cada día ese desconocimiento sea menor.
MJLL: Enfermedades como la piel de mariposa van a tener un impacto económico importante que, en gran medida, tiene que ser asumido por las familias. ¿Crees que hay suficiente apoyo económico por parte de la Administración?
NM:
La piel de mariposa origina unos gastos muy grandes para las familias. En general, el padre o la madre han de dejar de trabajar o reducir su jornada para poder cuidar de su hijo, lo que significa una pérdida económica importante. Por otro lado, hay muchos aspectos de los cuidados que necesitan que no están cubiertos, como el bucodental, el psicológico, la fisioterapia, cremas necesarias pero que no están consideradas como tratamiento médico, gastos de desplazamiento para visitar especialistas, etc.
Necesitamos que la Administración entienda la situación y la asuma, porque el impacto económico en las familias es enorme.
MJLL: Afortunadamente, a pesar de estar hablando de una enfermedad rara y gracias al empuje de las familias y de los profesionales implicados, se están llevando a cabo investigaciones farmacéuticas para comercializar nuevos productos que mejoren la calidad de vida de estos pacientes. Háblanos de estos nuevos avances.
NM:
DEBRA España forma parte de DEBRA Internacional desde su fundación. Entre todos los DEBRA del mundo financiamos la investigación sobre EB, y también hay empresas biotecnológicas y universidades que están llevando a cabo ensayos con medicamentos y terapias que están dando buenos resultados.
Como ejemplo de estos resultados, en 2022 la EMA aprobó FILSUVEZ, el primer medicamento indicado para la EB distrófica y juntural que acelera la cicatrización, al que las familias españolas están accediendo, de momento, como medicamento extranjero.
En 2023 fue aprobado en Estados Unidos VYJUVEK, la primera terapia génica en EB distrófica. En abril de 2025 fue aprobado por la EMA, pero hasta hoy no es posible usarlo en España.
MJLL: Y, para terminar, una reivindicación y un deseo.
NM:
Necesitamos urgentemente que se apruebe en España la administración de VYJUVEK, una terapia génica que ha dado resultados magníficos en otros países, que fue aprobada por la Agencia Europea de Medicamentos en abril de 2025 y que se está administrando con gran éxito en países como Estados Unidos o Alemania, pero que, seis meses después, el Sistema Nacional de Salud ni siquiera está considerando.
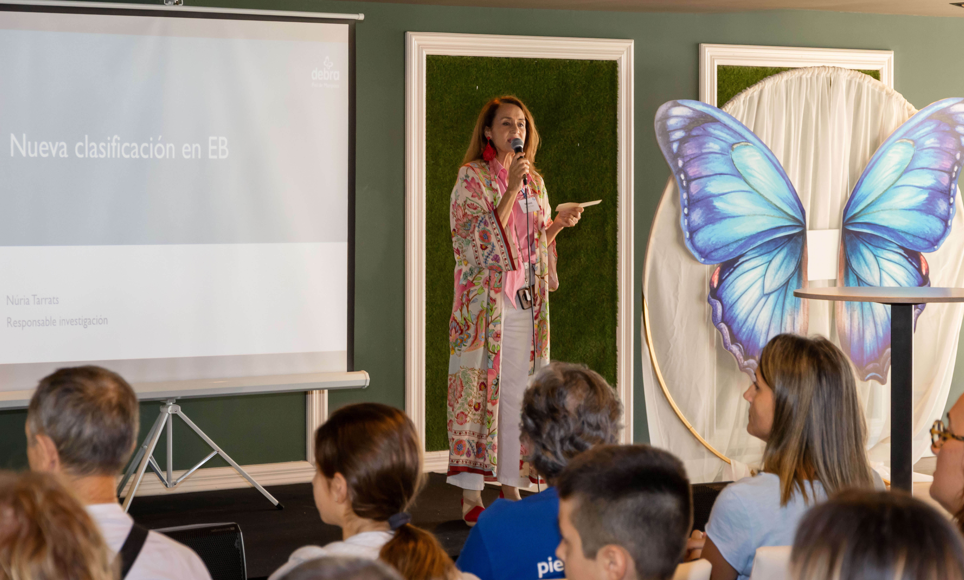
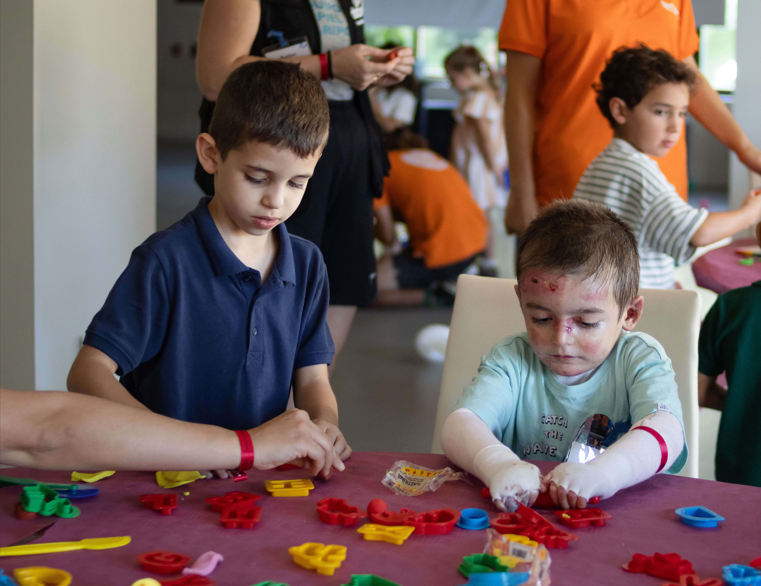
Por otro lado, nuestro deseo es que la sociedad vea a las personas con piel de mariposa como unas más. Recientemente hemos celebrado nuestro Encuentro Nacional, donde las familias intercambian experiencias, se ponen al día de los avances y, fundamentalmente, conviven. Este año invitamos a algunos benefactores a participar para conocer a las personas a las que ayudan, y uno de ellos vino con sus hijos adolescentes. Yo le pregunté a la niña qué pensaba de los chicos afectados que veía alrededor, y ella me dijo solo una palabra: compasión. Mi respuesta fue que lo que debería ver es chicos y chicas como ella, con los mismos gustos por estar guapos, por oír la música de moda, por salir con sus amigos a divertirse…, aunque ellos lo tienen más difícil.
Los afectados por EB son personas con las mismas inquietudes que todos nosotros. Nuestra misión es que la sociedad los vea así e intentar hacerles la vida un poco más fácil.
*Directora del Área de Relaciones con las Asociaciones de Pacientes del Colegio de Médicos de Málaga